发布时间:2026-10-08 人气:1 作者:天之恒
申请第二类、第三类医疗器械生产许可证,厂房场地是现场核查的核心要件,厂房选址、布局、洁净环境、功能分区、硬件配套均需要匹配产品风险等级、生产工艺,满足防污染、防交叉污染、防混淆差错的基础目标,厂房条件不达标将直接导致生产许可不予通过。
厂房选址层面,生产场地需要远离粉尘、废气、污水等外部污染源,厂区环境整洁,路面硬化,减少扬尘对生产区域的影响。外部环境不得对医疗器械生产质量造成不利干扰,无菌类、植入类高风险产品,还需要对厂区周边环境开展评估,必要时完成环境验证。企业需要提供合法有效的场地证明文件,生产地址必须与申报地址完全一致,不得在许可地址以外开展生产活动。
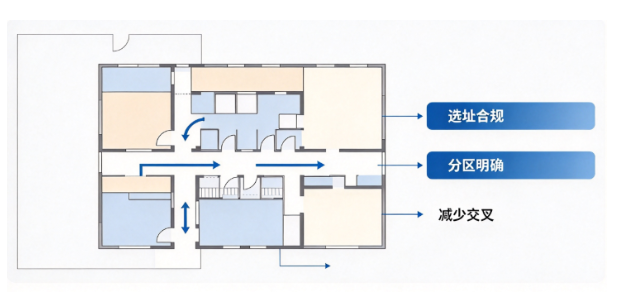
总体布局是核查重点,生产区、检验区、仓储区、行政办公区、辅助功能区应当分区设置,各区域互不干扰。生产区空间面积需要匹配生产规模、生产品种,空间预留充足,物料流转、人员通行路线设计合理,避免人流物流交叉。多条生产线共存同一厂房时,必须设置物理隔离或者管理措施,有效规避不同产品之间混淆、交叉污染风险。厂房建筑结构便于清洁、消毒、维护维修,维修作业不能对产品、物料造成污染,同时设置防虫防鼠等生物防护设施,阻隔虫鼠进入生产作业区域。
洁净车间(洁净区)是无菌、植入类医疗器械厂房的硬性指标,洁净等级依据产品风险、工艺流程确定,并非全部医疗器械均需要洁净厂房。直接接触血液、人体组织、创口的无菌医疗器械,末道清洗、组装、初包装封口工序,必须在对应等级洁净区内完成。植入血管类高风险三类器械,核心工序背景环境不低于万级,关键操作点位要求局部百级;普通无菌二类器械多要求十万级;接触损伤黏膜产品可采用三十万级洁净区。洁净区内部需要管控温度、湿度、照明、换气次数、悬浮粒子、沉降菌、浮游菌,定期开展洁净环境检测与验证,保存完整检测验证记录。非无菌医疗器械,无洁净度强制要求,但生产车间仍需要保持整洁,控制粉尘、异物污染风险。
功能分区方面,仓储区域需要适配原材料、零部件、中间品、成品、不合格品、退货召回产品的存储需求,实施分区色标管理,待检、合格、不合格物料物理分隔存放。对温湿度有特殊储存要求的物料,厂房内配置温控仓储设施;易燃易爆、有毒危险品,独立设置专门储存区域,落实安全管理规范。同时厂房内必须设置独立检验实验室,检验场地面积、环境条件满足产品出厂检验项目开展,理化、微生物检验区域合理分隔,避免检验环节带来交叉污染。配套还需要设置物料脱包、更衣、洁具存放、清洁处理等辅助房间,洁净区配套人员净化、物料净化通道,人员净化流程符合 GMP 管理要求。
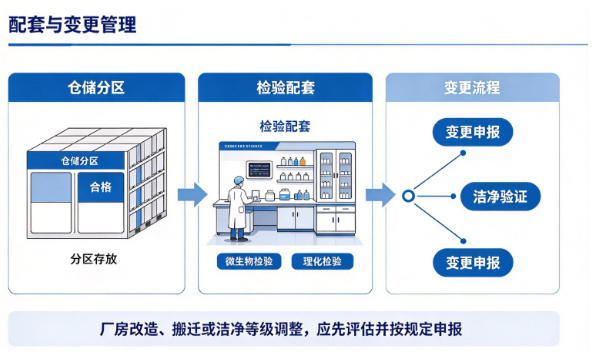
厂房变更管理同样属于许可核查延伸要求。厂房改造、搬迁、生产地址变更、洁净车间等级调整,企业不能直接投产,应当评估质量风险,必要时完成洁净验证,并且按照法规要求向药品监管部门履行变更申报,接受现场核查确认。部分企业容易忽略:租赁厂房同样需要完整满足上述硬件条件,不能仅依靠设备满足要求;厂房面积不是单纯看总建筑面积,重点看有效生产作业、检验、仓储实际可用空间,闲置区域不计入生产匹配面积。
企业筹备生产许可证阶段,应当提前对照产品注册资料工艺要求绘制厂房布局平面图,标注各功能房间、洁净区域等级、人流物流方向,平面图是生产许可申报必备资料。实务中常见厂房核查缺陷包含:洁净等级与产品工艺不匹配;人流物流交叉;仓储分区标识缺失;检验场所不满足检验项目;洁净区未定期开展环境验证;外部环境存在污染源。厂房建设改造应当以产品风险、注册工艺为出发点,而非盲目追求高等级洁净,在合规前提下匹配自身生产实际,保障医疗器械质量可控。
文章来源:国家药监局 2025 年第 107 号公告《医疗器械生产质量管理规范》(2026‑11‑01 实施)、《医疗器械生产监督管理办法》中国政府网;内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)





 客服1