发布时间:2026-09-18 人气:7 作者:天之恒
近年来,全球及国内医疗器械监管体系持续收紧,NMPA、FDA、CE、香港 MDACS、新加坡 HSA 等多地法规更新节奏加快,技术审评尺度趋严,医疗器械企业的注册认证周期、投入成本、资料合规压力同步上升。不少企业面临资料反复补正、技术要求不达标、临床试验方案不被认可等问题,认证通过率有所下降。面对持续升级的认证难度,企业需要搭建全流程合规体系,多维度破解法规壁垒,高效推进取证工作。
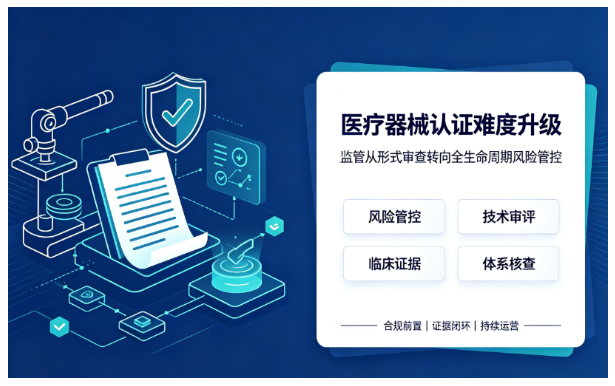
法规壁垒的形成,来源于监管核心逻辑的转变。监管机构从以往侧重产品形式审查,转向以**风险管控**为核心的全生命周期监管,对产品设计开发、风险管理、验证确认、生产质量体系、上市后监测等环节提出更高要求。有源、植入类三类医疗器械,创新器械,以及出口海外的产品,审查重点还延伸至生物相容性、电磁兼容、软件确认、临床证据链完整性等细分模块。很多企业取证受阻,并非产品性能不达标,而是前期合规策划缺失,资料逻辑断层,质量体系无法支撑注册申报。
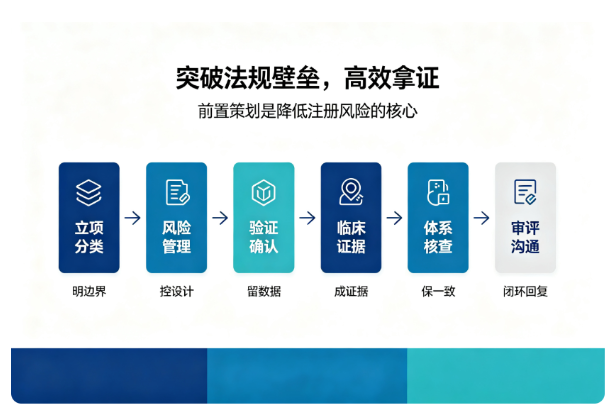
想要突破认证壁垒,首要工作是前置合规策划,避免后置补救。企业应当在产品立项阶段,就锁定目标市场法规标准,明确产品分类界定,梳理适用国标、行标与国际标准。很多项目在研发后期才发现产品分类判断错误,导致整套注册资料推翻重写,大幅拉长周期。立项阶段同步开展风险管理活动,把风险识别、风险控制措施嵌入产品设计环节,而非等到注册申报时再补做风险文件。同时结合产品风险等级,提前规划临床试验路径,区分临床试验、同品种比对、真实世界证据等不同方案的适用条件,保证临床证据充分、可溯源。
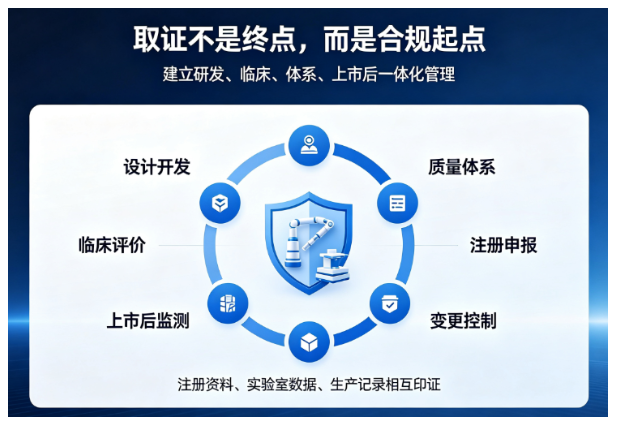
完善质量体系落地,实现体系与产品申报资料一致性。无论是国内 GMP,还是 ISO13485 体系,监管核查重点在于体系是否真实运行。部分企业存在 “一套体系应付审核,实际生产另做一套” 的情况,在审评核查阶段极易出现不符合项,直接阻滞注册进程。企业需要保证设计开发档案、原材料记录、检验报告、设备校准记录完整可追溯,做到注册资料、实验室数据、生产记录三者相互印证。针对出口认证项目,还需要提前适配目标市场体系要求,做好体系转换与内审,应对官方突击核查。
合理配置专业资源,选择适配的合规路径。医疗器械注册认证专业性极强,法规条文、审评指导原则更新频繁。中小企业内部合规团队人手有限,可选择具备对应项目经验的 CRO 服务商协同推进,重点考察服务商对目标市场法规、审评要点的理解能力,避免外包机构只负责文书撰写,无法应对审评补正与现场核查。企业内部也要建立法规信息跟踪机制,持续跟进 NMPA 及海外监管机构发布的征求意见稿、指导原则,及时调整产品研发与资料撰写策略,减少因法规更新带来的返工。
做好审评沟通与上市后持续合规管理。申报提交后,主动规范应对审评问询,补正材料做到针对性回复,证据闭环,避免答非所问造成多次发补。取证不是合规终点,上市后不良事件监测、产品变更申报、体系年审、周期性再认证同样属于法规义务。产品设计变更、原材料替换,都需要评估是否触发注册变更,防止因上市后合规疏漏导致证书失效。
总而言之,医疗器械认证门槛提升是行业规范化发展的必然趋势。企业不能再依靠经验式申报,必须建立 “研发 - 体系 - 临床 - 注册 - 上市后” 一体化合规思维,前置布局、证据先行,依托专业能力化解法规风险,才能稳定高效完成注册取证,抢占国内外市场机会。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)







 客服1