发布时间:2026-09-18 人气:4 作者:天之恒
医疗器械注册认证周期长、投入成本高,临床试验与技术文件两大板块,是项目卡审、补资料甚至驳回的高发环节。很多企业在前期选型、方案设计阶段忽视合规细节,等到审评阶段才发现问题,不仅拉长取证周期,还会产生额外试验与整改费用。想要降低认证风险,需要从技术文件编制、临床试验设计、审评逻辑三个维度提前设防,避开常见雷区。
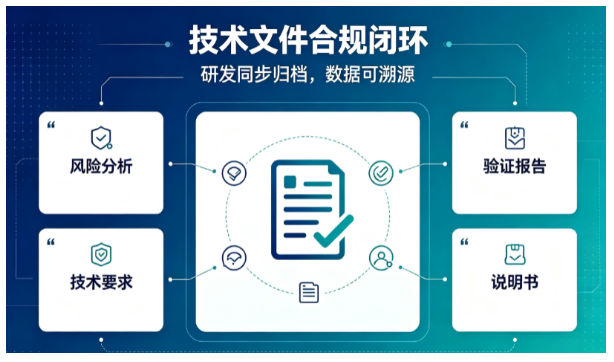
技术文件是医疗器械注册的基础载体,也是审评机构最先核查的内容,大量注册项目的首轮补正都源于文件缺陷。首要雷区是技术文件碎片化,设计开发历史资料缺失、版本混乱,风险分析与产品性能不匹配。部分企业直接套用模板编写风险分析报告,没有结合产品实际使用场景识别危害,风险控制措施缺乏验证数据支撑。第二大雷区为产品标准与性能验证脱节,产品技术要求项目设置不合理,检验方法不具备可重复性,性能试验数据不全,无法证明产品持续满足预设安全有效指标。第三类常见问题是生物相容性、电磁兼容、软件确认等附件资料割裂,各模块数据相互矛盾,缺少版本追溯记录。
规避技术文件风险,核心原则是文件与产品研发同步形成,而非注册前临时拼凑。企业需要建立完整的设计开发追溯体系,保证风险分析、产品技术要求、验证报告、说明书之间逻辑闭环。编写资料时严格遵循对应法规标准,例如国内 NMPA 注册需符合医疗器械质量管理体系要求,出口欧盟、美国产品要匹配 MDR、FDA 21CFR 相关规范。所有验证数据原始记录留存完整,报告结论可溯源,避免出现结论与试验数据不一致的低级错误。同时提前开展内部预审,对技术文件交叉核查,提前修正数据冲突、引用标准过时等问题。
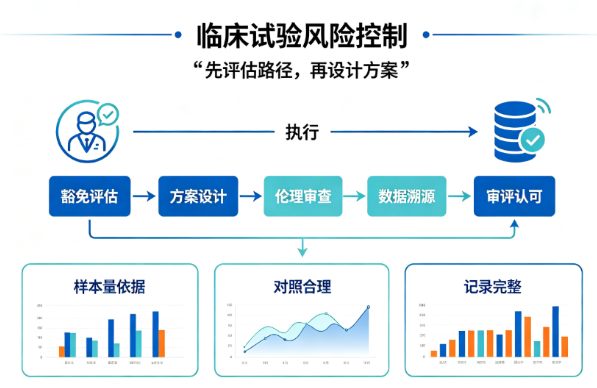
临床试验是高投入、高风险环节,也是认证过程中最消耗时间与资金的板块。临床试验阶段典型雷区包含试验方案设计缺陷、受试者入组标准不合理、样本量计算依据不足;试验过程记录不规范,原始病历缺失、数据溯源困难;对照组选择不当,无法科学证明产品的安全有效性。还有部分企业忽略伦理审查要求,伦理资料不全,试验启动流程不合规,直接导致临床试验数据不被审评认可,需要重新开展试验,成本与时间成倍增加。
做好临床试验风险管控,首先要判断产品是否可豁免临床试验。根据法规目录,符合条件的产品可通过同品种比对路径,免于开展临床试验,大幅压缩项目成本。若无法豁免,试验方案必须由临床、统计、技术多方共同评审,样本量、评价指标设置具备统计学依据。临床试验实施全程规范留存原始记录,严格遵守伦理要求,保证试验数据真实、完整、可溯源。选择具备资质的临床试验机构,提前明确各方权责,减少执行过程中的沟通偏差。
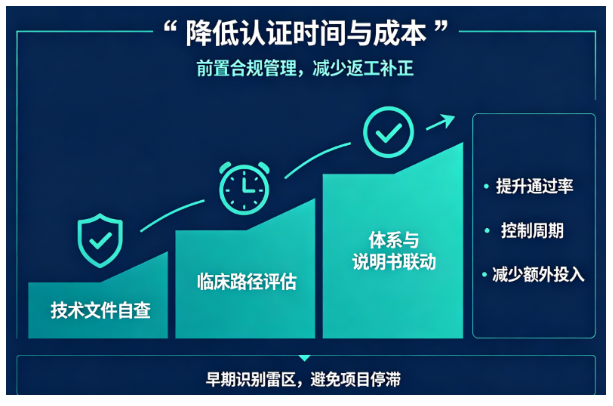
除此之外,还需要重视说明书、标签、质量管理体系配套资料。产品说明书的适应症、禁忌、警示内容必须和临床试验结论、风险分析结果保持一致,夸大宣称会直接造成注册失败。体系核查和技术审评同步联动,不能只关注技术文件和临床试验,忽略生产质控环节的合规性。
总结来看,医疗器械认证想要减少返工、控制成本,核心思路是前置合规管理。技术文件坚持研发同步归档,保证逻辑自洽;临床试验优先评估豁免路径,方案科学严谨,保证数据可信。提前识别两大模块的合规雷区,在项目早期完成自查整改,能够显著提升注册通过率,避免项目停滞带来的资金与时间损失。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)







 客服1