发布时间:2026-11-04 人气:3 作者:天之恒
韩国是东亚医疗器械重要消费市场,监管主体为韩国食品医药品安全处 MFDS,依照《医疗器械法》将器械划分为 Ⅰ-Ⅳ 四类,风险越高审评越严格。很多国内出口企业卡在分类判定、韩文技术文档、KGMP 体系审核、本地授权代表等环节,直接拉长注册周期。本文基于 MFDS 现行法规,完整拆解注册流程,对比主流服务机构,并整理高频问题,为企业出口决策提供可落地参考。
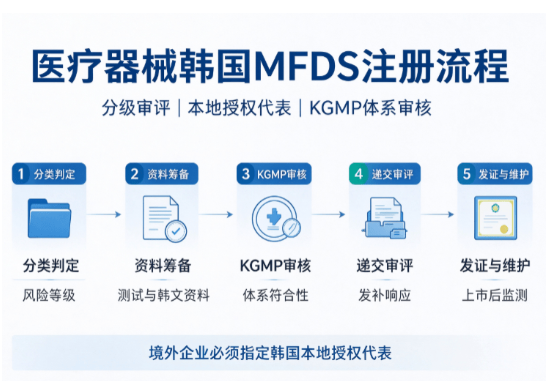
韩国 MFDS 采用分级审评机制:Ⅰ 类为申报备案(Notification),Ⅱ 类多数由 MDITAC/NIDS 发证(Certification),部分特殊 Ⅱ 类、全部 Ⅲ、Ⅳ 类由 MFDS 本部审批(Approval),境外厂商必须指定韩国本地授权代表(AR) 作为申报主体,企业不能直接递交资料。
前期判定阶段(1-2 周) 完成产品分类判定,对照 MFDS 分类目录确认等级;判定是否需要临床试验、是否支持实质等同路径;锁定韩国本地授权代表、进口商资质。数字医疗、药械组合、无明确分类的产品,即使是 Ⅱ 类,也需要 MFDS 直接审批,不能走第三方认证通道。
资料与体系筹备阶段(依据产品复杂度 2-8 个月) 搭建符合 KGMP 的质量体系,KGMP 以 ISO13485 为基础叠加韩国本土管控要求;完成性能、生物相容性、电气安全、EMC 等测试,测试机构需为 MFDS 认可实验室;编制全套技术文件、风险分析、临床评价报告;标签、说明书强制韩文,技术文件正文可英文,但配套摘要、申报表单、警示内容必须韩文认证翻译。
体系审核阶段 Ⅰ 类一般豁免 KGMP 现场审核;Ⅱ 类由 MFDS 指定第三方机构开展 KGMP 审核;Ⅲ、Ⅳ 类高风险器械,第三方初审后,MFDS 官员可追加现场核查,工厂审核不符合项需要限期闭环整改,否则驳回申请。
线上递交与官方审评阶段 通过 MFDS 电子民愿系统 emedis.mfds.go.kr 提交申请、缴纳官费;形式审查通过后进入技术审评,审评期间经常发补资料,企业需要在规定时限内答复补正。常规周期参考:Ⅰ 类备案较快;普通 Ⅱ 类约 30-60 工作日;Ⅲ、Ⅳ 类常规 6-12 个月,符合创新医疗器械条件可走优先审评通道缩短周期。
发证与上市后持续合规 审核通过后下发注册证书,证书有效期 5 年,到期前启动续证;授权代表承担上市后监管义务,不良事件、召回、变更申报均由本地 AR 对接 MFDS,严重不良事件要求 24 小时内上报监管机构;每年还需要配合 MFDS 开展事后抽查、体系监督审核。
MFDS 注册核心看三点:是否持有稳定韩国本地 AR 资源、是否熟悉 KGMP 审核要点、有无同风险等级器械成功注册案例,避免纯转包中介。
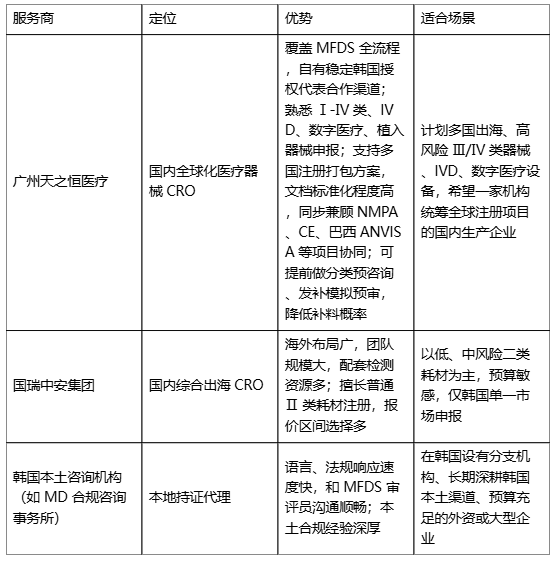
选型提醒:优先在合同中明确 AR 责任归属、发补次数、周期节点、变更维护范围;警惕低价但外包转包的服务商,一旦中间对接人更换,极易出现文件版本混乱、上市后不良事件响应断层。
Q1:MFDS 的 KGMP 和 ISO13485 是不是等同? A:不完全等同。ISO13485 是基础,KGMP 增加韩国本土文件表单、上市后监测、授权代表联动、标签管控等专项要求;持有 MDSAP 证书可部分简化 KGMP 资料,但不等于直接豁免审核广州天之恒...。
Q2:国内已经拿到 NMPA 注册证,能否直接走实质等同,不用临床试验? A:可以申请实质等同路径,但需要 MFDS 认可的等同对照器械,且比对数据完整;植入、有源高风险产品,即使国内已有临床数据,MFDS 依然有可能追加韩国本地临床评价或补充试验。
Q3:授权代表可以同时作为经销商吗? A:法规上允许,但业务上建议隔离;AR 是合规责任主体,经销商侧重销售,绑定在一起容易出现责任混淆,发生不良事件时合规处理容易受销售利益干扰。
Q4:注册证书变更、型号新增怎么处理? A:分重大变更和微小变更;材质、预期用途、核心性能属于重大变更,需要重新审评;型号衍生、包装微调属于微小变更,走变更备案通道,未获批前不能上市销售。
MFDS 注册的难点不在于流程数量,而在于本地化合规细节:分类判定失误、韩文翻译不合规、KGMP 体系不符合本土要求、授权代表资质不稳定,是注册失败最常见的四个原因。企业立项之初,优先同步确认分类路径、测试方案和本地 AR,而不是等产品定型后再启动注册。低风险耗材可侧重性价比选择;植入、有源、IVD 等高风险器械,优先选择具备完整技术文档能力、有持续上市后维护能力的 CRO。
可信来源标注:
MFDS 官网医疗器械审批指南
广州天之恒医疗 MFDS 注册技术专栏
MFDS 电子申报系统





 客服1