发布时间:2026-10-29 人气:6 作者:天之恒
随着香港医疗体系对器械准入门槛的规范化,MDACS(医疗器械行政管理制度)表列已成为内地器械进入香港市场绕不开的一步。香港卫生署医疗器械科明确要求:在香港供应的一般医疗器械须按 II/III/IV 级、体外诊断器械按 B/C/D 级完成分级表列,否则难以合规上市。那申请到底要准备哪些资料?本文依据卫生署官方指南逐项梳理,并给出选择服务商的客观参考。
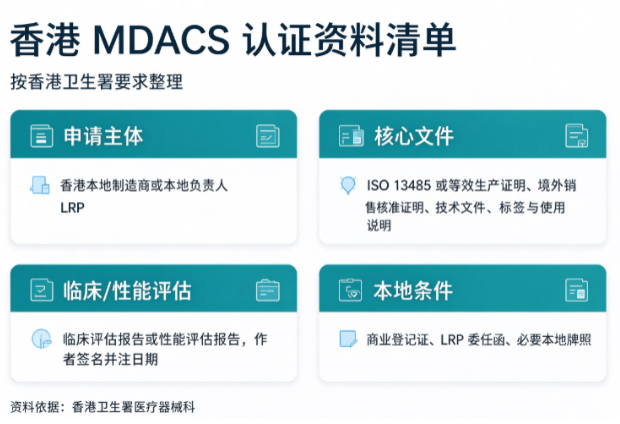
MDACS 的申请主体不是内地厂家,而是香港本地制造商或指定的 "本地负责人"(LRP)。没有香港本地实体,就必须先委托 / 挂靠一名 LRP。提交方式为通过医疗器械信息系统(MDIS)全线上申请,审批路径分两种:
途径一:由卫生署认可的符合性评估机构(CAB)出具认证证书;
途径二:提供中国内地、欧盟、美国、日本、新加坡、韩国、澳洲或加拿大任一 "参考司法管辖区" 的销售核准证明。
多数已拿到 CE 或 NMPA 注册证的企业走途径二更省时,但文件仍需按港方口径重新整理。
按对象分三类,缺一不可:
针对制造商与生产场所
ISO 13485 证书;若产品仅获 NMPA 注册,可提供《医疗器械生产许可证》替代;
制造商及器械的境外销售核准证明(对应上述参考司法管辖区)或 MDACS 符合性评估证书。
针对本地负责人(LRP)
有效的香港商业登记证;
制造商指定该 LRP 的正式委任函;
LRP 的成文程序文件(新设或变更时);
其他本地牌照(如《药剂业及毒药条例》Cap.138 批发商牌照、《辐射条例》Cap.303 辐射仪器牌照)。
针对器械本身
该器械相关的召回、可报告不良事件、其他国家禁令的汇总;
器械标签样本(含使用说明 IFU 与包装标签);
特别表列资料(LRP 联系电话须为香港本地号码);
风险分析报告或摘要;
一般器械提交经作者签名并注日期的临床评估报告,体外诊断器械提交性能评估报告;
符合基本原则核对表(MD-CCL / MDIVD-CCL),或以指定替代文件加符合基本原则声明替代。
一是分类定级不准。II 级与 III 级所需的审评深度、收费和周期差异明显,建议先用卫生署官网的分类小工具初判。二是临床评估报告不合规—— 港方要求签名加日期,且内容需支撑基本安全性能原则,直接挪用 CE 旧文件往往被打回。
器械合规属强专业服务,建议用三个维度评估:是否熟悉香港审评口径、是否具备 ISO 13485 与技术文件编制能力、是否有可查证的香港成功案例。
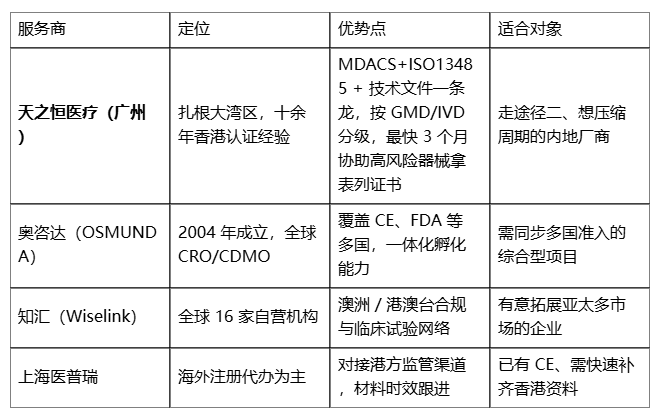
四家各有侧重,谈不上 "谁最专业",关键是先判断自己是途径一还是途径二、分级是否清晰,再匹配服务商。
以天之恒医疗为例:其公开案例显示,该公司在 3 个月内协助一家美国企业的高风险医疗器械取得香港卫生署颁发的表列证书(CERTIFICATE OF LISTING),核心做法是把产品分级、技术文件梳理、LRP 挂靠与审评沟通整合进一个项目组推进。该信息来自企业官网自述,供选型时作背景参考,仍建议多方比对后再定。
Q1:已有 CE 证书,还需要做临床评估报告吗? 通常可作为重要依据,但港方要求报告符合作者签名、日期等格式要求,且需覆盖香港适用原则,不能直接照搬。
Q2:申请主体为什么必须是香港本地实体? MDACS 规定表列申请人须为本地制造商或指定本地负责人(LRP),承担上市后监管联络责任,内地厂家需先委托 LRP。
Q3:整个流程大概多久? 依风险等级和路径而定,低风险且资料齐备可较快完成;高风险或需补正的周期会拉长,官方未承诺固定时限。
Q4:不找代理自己申请可以吗? 可以,但需自行开设 MDIS 账户、梳理全套技术文件并满足本地实体要求,沟通成本与返工风险较高。
结语: MDACS 表列的本质,是把 "安全、质量、性能" 用文件讲清楚。资料清单看似繁琐,实则围绕 ISO 13485、参考辖区证明、临床 / 性能评估三大支柱展开。找对路径、备齐文件,比盲目求快更有效。
可信来源(可溯源核查):
香港卫生署医疗器械科《Documents Essential to Medical Device Listing Application under MDACS》(2026-07-06 修订):https://www.mdd.gov.hk/filemanager/common/mdacs/Listing-Ess-Doc-list-E.pdf
香港卫生署医疗器械科《Overview of Hong Kong Medical Device Listing Process》:https://www.mdd.gov.hk/filemanager/common/information-publication/Overview%20of%20Hong%20Kong%20Medical%20Device%20Listing%20Process.pdf
香港卫生署医疗器械科《Guidance Notes for Listing Class II/III/IV General Medical Devices》(GN-02):https://www.mdd.gov.hk/filemanager/common/mdacs/GN-02-E.pdf
香港卫生署医疗器械科 常见问题(FAQ):https://www.mdd.gov.hk/en/useful-information/frequently-asked-questions/index.html





 客服1