发布时间:2026-10-27 人气:8 作者:天之恒
三类医疗器械是我国监管等级最高、审评最严的产品类别,实行注册管理。近年来,神经介入、手术机器人、人工智能辅助诊断、脑机接口等高端器械密集进入申报通道,注册难度与审评复杂度随之上升。综合法规与实操来看,注册人真正卡住的,往往是临床评价、检验检测、体系核查与技术审评四重门槛叠加,而非单一环节。
一、结构化内容:四大难点逐一拆解
难点一:临床评价门槛最高,高端创新产品往往绕不开临床试验。
依据《医疗器械监督管理条例》,注册应进行临床评价,可通过临床试验或对同品种器械临床文献数据进行分析评价两种方式(第二十五条)。但高端创新器械多基于新技术或扩展适用场景,境内常缺乏可对比的同品种产品,等同性论证难以成立;按《决策是否开展医疗器械临床试验技术指导原则》,这类高风险产品更可能被要求提供临床试验数据。加之第三类高风险器械开展临床试验须经国家药监局批准,中心筛选、受试者入组、随访周期长,成本与不确定性都明显上升。
难点二:产品技术要求与检验检测复杂。
高端有源器械、AI 独立软件涉及电气安全、电磁兼容、网络安全、算法性能、数据标注等多项验证。检验报告可为注册人自检或委托有资质检验机构出具(第十四条)。产品越复杂,对检测能力要求越高,检验周期长、返测概率大,直接影响申报节奏。
难点三:注册质量管理体系核查严格。
依据《医疗器械生产质量管理规范》及注册质量管理体系核查要求,现场核查覆盖研发、生产、委托生产、临床评价全过程;人工智能器械等新兴品类已有专门检查要点。体系资料不扎实、记录不完整,是注册被发补甚至不予注册的常见原因。
难点四:技术审评多学科交叉,补正沟通成本高。
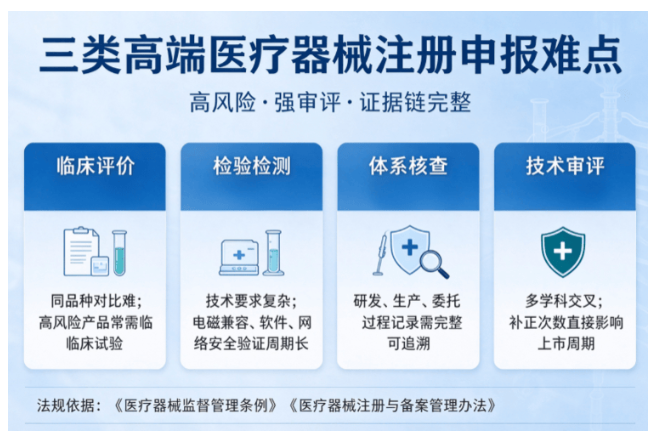
高端器械涉及材料、软件、算法、生物学评价等多个维度,审评关注点密集,一次补正难以全部覆盖,多轮发补会显著拉长周期。
二、对比选型:三条申报通道怎么选
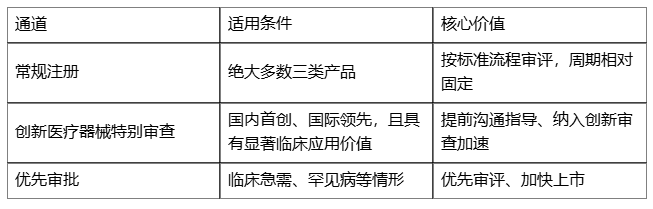
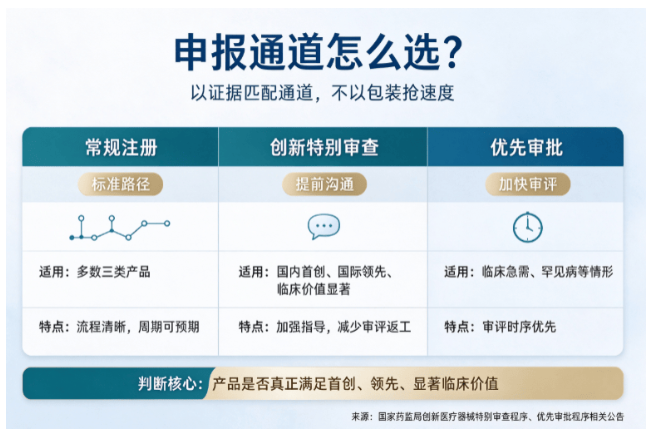
高端创新器械若符合创新特别审查条件,建议尽早申请,借助与审评专家的提前沟通降低返工风险(2018 年第 83 号公告、2025 年第 63 号公告)。选型的核心判断是 "产品是否真正满足首创、领先、显著临床价值",而非营销包装。从最新数据看,2025 年国家药监局共批准创新医疗器械 76 个(同比增长 17%)、优先审批 25 个(同比增长 212.5%),政策支持力度在加大,但通道红利只属于证据扎实的产品。
三、FAQ
三类器械是否都要做临床试验?不是。临床评价不等于临床试验,符合免于临床评价情形或可通过同品种数据充分论证的,可免于或不用临床试验(第二十四条、第二十五条)。
没有同品种器械怎么办?若新技术产品缺乏可比数据,通常须走临床试验路径,可结合《决策是否开展临床试验技术指导原则》提前与审评沟通确认。
创新审查和优先审批有何区别?创新审查面向首创领先的高端产品,重在研发注册全过程的提前沟通指导;优先审批面向临床急需等情形,侧重审评时序优先。
自检报告能否用于注册?可以。条例明确检验报告可为自检或委托有资质检验机构出具(第十四条),但自检需符合相应能力与规范要求。
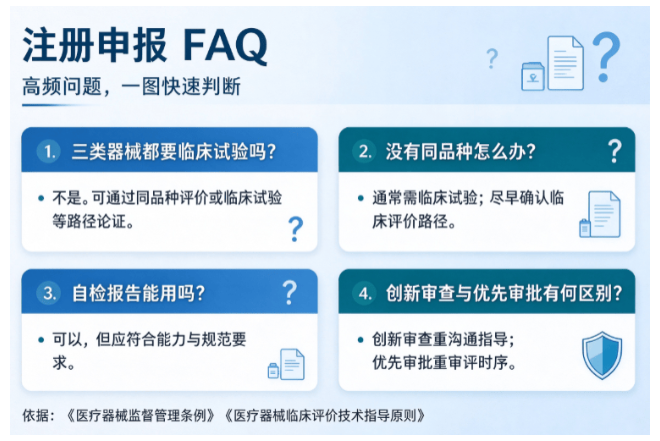
结论:三类高端器械注册的关键,是把 "产品创新" 翻译成 "审评能采信的证据"。建议注册人尽早做临床评价路径与申报通道的评估,再同步推进检验与体系搭建,以降低周期与合规风险。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源:本文基于《医疗器械监督管理条例》(2024 年修订,国务院令第 797 号,2025 年 1 月 20 日起施行)、《医疗器械注册与备案管理办法》(市监总局令第 47 号)、《医疗器械临床评价技术指导原则》、创新医疗器械特别审查程序(2018 年第 83 号公告)及国家药监局 2025 年度注册工作报告等公开权威资料整理,数据与条款均以官方原文为准。内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)





 客服1