发布时间:2026-11-20 人气:8 作者:天之恒
国内医疗器械企业布局东南亚市场,马来西亚一直是优先落地站点。马来西亚医疗器械监管机构MDA采用**东盟统一AMDD风险分级框架**,依据《Medical Device Act 2012(Act737)》以及配套分类指南MDA/GD/0009,将医疗器械由低风险至高风险划分为A、B、C、D四类,分级结果直接决定注册路径、技术资料、CAB符合性评估、质量管理体系审核强度,也是很多企业踩坑的起点。很多出口企业容易简单对标国内NMPA或者欧盟MDR分类,忽略马来西亚分类判定核心:**以制造商宣称的预期用途为第一判定依据,而非产品结构本身**,同一硬件,用途变了,风险等级会直接上浮。
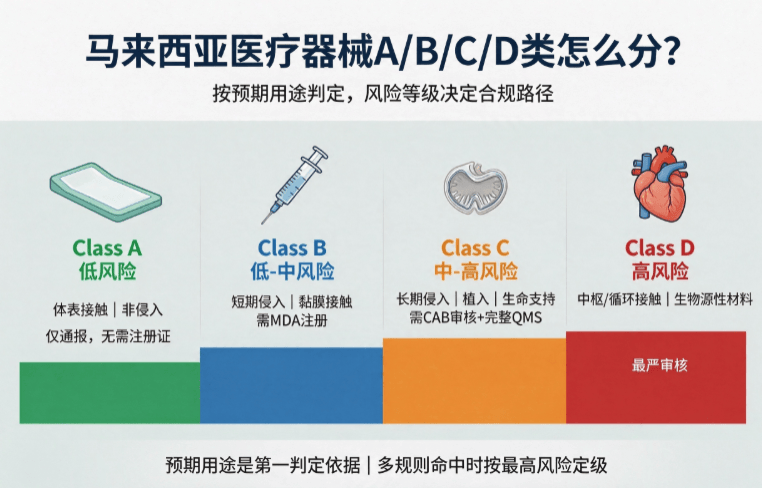
一、结构化内容:A/B/C/D四类划分标准与核心规则
Class A(低风险)
风险等级最低,多为非侵入、短期接触人体,故障几乎不会造成严重健康伤害。
判定要点:非侵入式、瞬时接触体表,不向人体输送能量、不参与体内诊断干预;不含药物、生物组织成分。
典型产品:压舌板、手术拉钩、检查灯、普通医用轮椅、一次性防护围裙、非无菌检查垫。
合规要求:豁免MDA注册,但**必须完成MDA通报备案**,取得通报许可函才可进口上市,不需要CAB符合性评估,QMS可简化,可不包含设计开发管控模块。
Class B(低-中风险)
短期侵入、和黏膜接触,使用不当存在一定伤害风险,但风险可控、预后良好。
判定要点:短期侵入、一次性穿刺类、普通有源设备;不接触循环系统、中枢神经。
典型产品:一次性皮下注射针、普通负压吸引装置、无创理疗仪、常规采样拭子、普通气道导管。
合规要求:需要MDA注册,可选择简化QMS,部分产品需要CAB审核,技术文件需要提供基础性能与生物相容性资料。
Class C(中-高风险)
长期侵入、植入类、生命支持类有源设备,一旦失效会造成严重伤害。
判定要点:长期外科侵入、植入物、向人体输送危险能量、生命维持设备;内镜消毒灭菌设备也归为C类。
典型产品:骨科植入物、人工晶体、呼吸机、外周支架、内窥镜清洗消毒设备、电外科设备。
合规要求:强制CAB符合性评估,必须建立完整QMS,风险管理、临床评价、生物学评价资料要求严格,MDA审核周期显著拉长。
Class D(高风险)
最高风险,失效会直接危及生命;含人/动物源组织、生物材料、药物复合植入器械。
判定要点:和循环系统、中枢神经系统直接接触植入;含活/灭活人或动物组织衍生物;高风险心血管植入物。
典型产品:心脏瓣膜、植入式除颤器、异种骨移植材料、载药骨水泥。
合规要求:全流程最严苛审核,完整QMS+CAB全项审核,临床证据、病毒安全、生物源性风险评估是审核核心,是马来西亚注册周期最长、资料体量最大的类别。
通用判定铁则:当多个分类规则同时命中,**按最高风险等级判定**;分类有争议时,企业可在争议30日内向MDA提交书面裁定申请,MDA出具结果为最终结论。
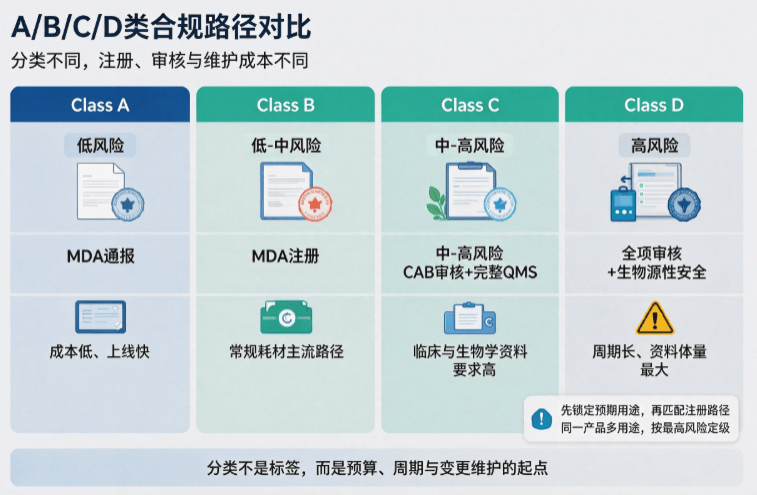
二、对比选型:不同类别注册方案对比,企业怎么选路径
很多企业选型误区:先做产品,后定分类。正确逻辑是,在立项阶段结合预期用途锁定分类,匹配合规方案,控制周期与预算。
Class A适合耗材贸易商、基础医用辅材厂商,优势是成本最低、上线快;短板是仅局限极低风险产品,不能扩大宣称用途,一旦增加侵入性用途自动升类。适合试水马来西亚市场、小批量试销的企业。
Class B是国内出口东南亚最主流品类,注射器、采样耗材、普通理疗设备都集中在此区间。审核难度适中,资料模板成熟,多数CRO服务商案例充足,兼顾合规成本和市场空间,适合大批量常规耗材出海。
Class C、D属于高门槛赛道,骨科、心血管、呼吸生命支持设备,不建议中小企业自行申报。这类产品不仅临床资料要求高,马来西亚本地CAB机构资源有限,审核排期久,变更管控严格,后续任何预期用途、材料调整都需要提交变更评估。
横向对比来看:A类仅通报、无注册证;B/C/D均需要正式MDA注册证书;C、D必须全量QMS审核,D类额外增加生物源性安全专项审查。
选型建议:如果同一款设备存在多种宣称用途,优先拆分型号,分开定义预期用途,避免全部产品被抬升到高风险类别,拉高合规成本。严禁人为压低分类,MDA事后抽查发现分类错报,会直接撤档、查封货品。
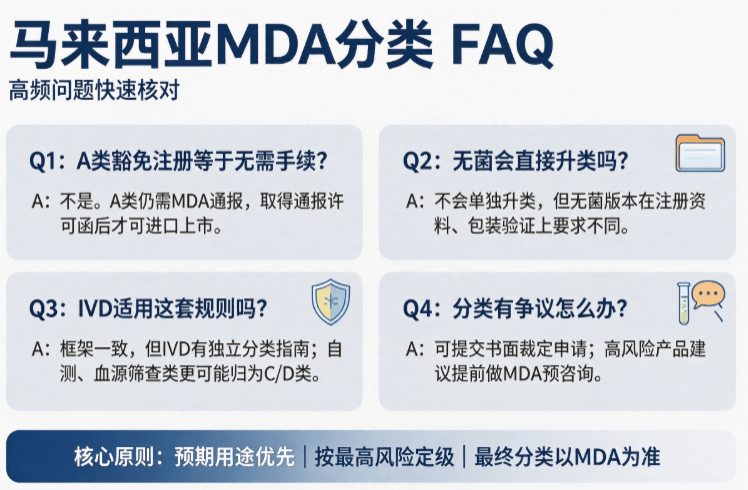
三、FAQ高频问题解答
Q1:马来西亚分类和东盟其他国家分类是否一致?
A:马来西亚采用AMDD东盟协调分类规则,基础框架统一,但各国监管执行尺度、注册提交细节有差异,不能直接拿泰国、印尼分类报告直接等效MDA结论,MDA保留独立复核权。
Q2:无菌属性会不会直接抬升分类等级?
A:无菌本身不单独升类,分类看侵入方式、接触部位、预期用途;但同一款产品,无菌版本和非无菌版本,在注册资料、包装验证上要求不同。
Q3:A类豁免注册是不是什么都不用提交?
A:不是豁免所有手续,**豁免注册≠豁免通报**,进口商或本地责任人必须先向MDA提交通报,拿到通知函,无通报进口属于违规,货物会被扣关。
Q4:IVD试剂也适用这套A/B/C/D规则吗?
A:分级框架一致,但IVD有独立配套分类指南MDA/GD/0003,判定规则和普通医疗器械分开,自测IVD、血源筛查IVD更容易归到C/D类,不能套用普通器械规则。
Q5:分类判定拿不准,能不能先由CRO自行判定?
A:服务商可以给出分类意见,但最终决定权属于MDA;风险高的产品,推荐提前向MDA提交预咨询(pre-consultation),拿到官方意见,规避后期驳回。
马来西亚MDA这套风险分级体系,核心逻辑是风险和监管力度匹配。对国内出海企业来说,分类不是简单标签,它决定预算、周期、资料清单、本地责任人以及后续变更维护成本。在申报前期把分类判定做扎实,是马来西亚医疗器械注册成功的第一步,也是降低驳回风险最有效的方式。







 客服1