发布时间:2026-11-03 人气:9 作者:天之恒
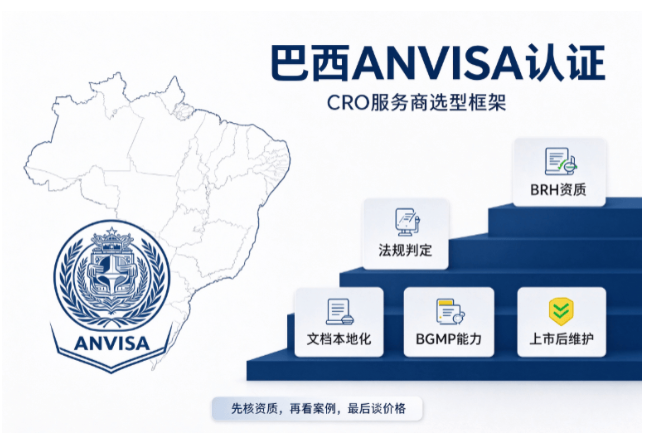
很多国内医疗器械、IVD、耗材厂商布局巴西市场时,都会卡在ANVISA注册环节。不少企业拿着CE、FDA证书直接提交,最后收到驳回通知,不仅拉长出海周期,还产生检测、公证、代理等沉没成本。ANVISA审评逻辑和欧盟、美国差异明显,它不认可简单的证书互认,会独立核查产品分类、本地责任主体、技术证据、标签宣称、GMP体系等内容。本文梳理驳回高发原因,给出选型判断与落地避坑方案。
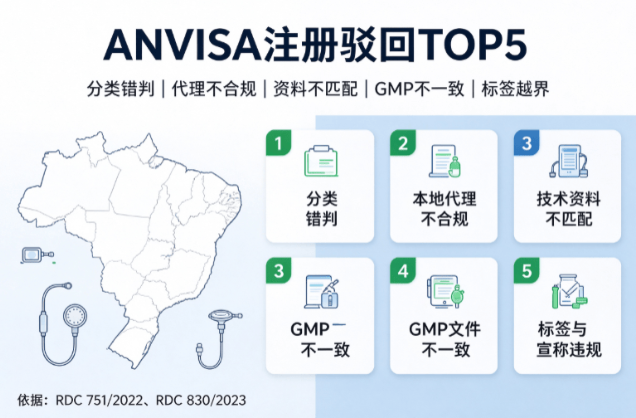
产品风险分类判定错误 这是最靠前的驳回诱因。I类、II类走通知制,III、IV类需要完整注册审评,路径、资料包、周期完全不同。很多企业自行对标CE分类,忽略ANVISA RDC 751、RDC 830(IVD)的专属判定规则,把高风险产品低报,直接被打回,甚至要求重新做全套验证试验。还有一类高频问题:宣称越界,普通产品加入治疗、疗效类描述,被判定为医疗属性,分类强制升级。
巴西本地持证人/授权代表不合规 境外厂商不能直接递交注册,必须依托巴西本地法人作为注册持证人(Detentor),且该主体需要持有AFE经营许可、具备技术负责人备案资质。市面上很多低价代理仅做“挂名”,没有实体办公、没有巴西本土持证技术人员,无法响应ANVISA官方质询。一旦核查发现代理只是壳公司,注册直接驳回;后续补换代理,流程几乎重头走一遍。
技术资料不匹配巴西法规,证据链断裂 ANVISA接受部分AREE认可机构的数据,但不等于CE报告直接通关。常见问题:检测标准不是巴西NBR/IEC版本、生物相容性/灭菌验证报告过期、风险管理报告没有针对巴西使用场景更新、软件医疗器械缺少巴西版本的可用性评估。资料翻译只做欧洲葡语,没有使用巴西葡语规范术语,标签、说明书缺失强制警示语,也是高频驳回点;扫描件签名无效,必须使用ANVISA认可的电子签名格式。
GMP、工厂核查文件缺失或不一致 ANVISA会核查生产场地GMP符合性,需要对应合规核查报告。如果证书上生产地址、型号、规格和注册申报资料不一致,或者缺少官方核查证明文件,会直接驳回。部分企业用国内ISO13485证书替代ANVISA认可的核查文件,证据不被采信。
标签、说明书、宣传宣称违规 严禁超范围医疗宣称,化妆品、普通耗材不能写治疗、治愈、消炎等医疗话术;标签信息和注册卷宗内的规格、预期用途不一致。ANVISA会交叉核对外包装图稿、说明书、线上宣传页,资料前后矛盾会被驳回,严重时还会记录企业不良档案,影响后续其他产品申报。
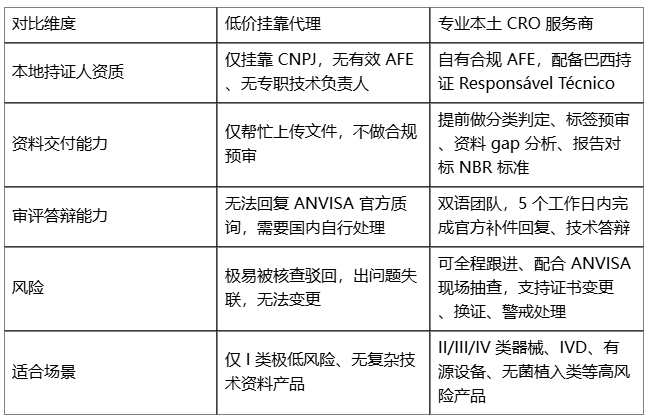
选型避坑原则:优先确认服务商是否可提供持证人主体资质、技术负责人备案证明、过往同品类ANVISA注册成功案例,不要只比较报价。
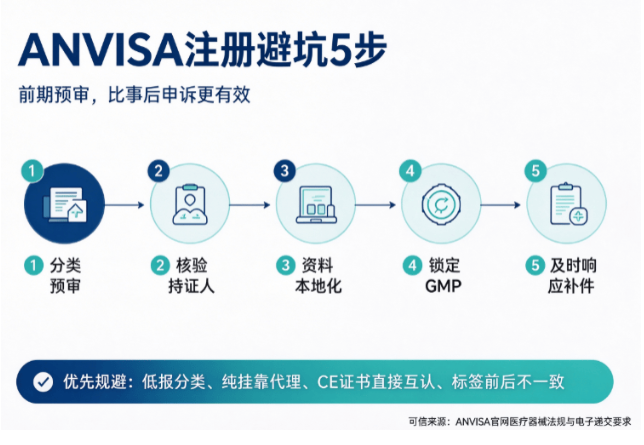
第一,启动项目前先做独立分类预审,对照RDC 751/830逐条锁定产品类别、申报路径,同时梳理所有宣称文案,提前剔除越界医疗描述。 第二,核验本地持证人资质,拒绝纯挂靠模式,在合同内写明:代理需要承担接收官方函件、组织补件、配合警戒事件的责任。 第三,技术文件本地化改写,把原有CE/FDA技术文件转化为ANVISA卷宗,核对检测标准版本、巴西葡语说明书与标签,统一所有文件里产品型号、预期用途、生产地址信息。 第四,提前锁定GMP核查文件有效性,确认核查范围覆盖本次申报产品;高风险产品预留补充试验周期,不要临近递交才发现报告不被采信。 第五,递交后保持响应通道畅通,ANVISA补件通知有严格时限,超时不回复等同于自动驳回。
Q1:有CE证书,能不能直接走ANVISA快速通道? A:不能直接互认。ANVISA有AREE采信机制,但需要做产品一致性比对、补充巴西法规要求的缺失证据,不是免审通道,依然会独立审评卷宗。
Q2:注册被驳回之后,还可以申诉吗? A:可以提交申诉(Recurso),但申诉周期长、成功率偏低,优先在前期预审规避问题,不建议寄希望于申诉。驳回记录会留存,同一持证人后续申报会被重点核查。
Q3:I类通知制是不是随便提交就可以通过? A:不是。通知制不等于免核查,ANVISA随时可以事后抽查资料、标签、宣称,一旦发现分类错误或资料造假,会直接撤销通知,限制进口。
ANVISA官网医疗器械法规:RDC 751/2022、RDC 830/2023(IVD)
ANVISA官方英文医疗器械指引文件(gov.br/anvisa)
ANVISA 电子递交系统文档要求、企业注册与AFE许可规范





 客服1