发布时间:2026-09-15 人气:4 作者:天之恒
国内医疗器械企业拓展东南亚市场时,泰国凭借区位优势与医疗需求,成为热门出海目的地。但不少厂商反馈产品卡在泰国医疗器械注册环节,耗时远超预期。泰国医疗器械监管由泰国食品药品监督管理局(Thai FDA)主管,法规体系细节多、审核逻辑与国内 NMPA 存在差异,很多认证卡点并非产品性能问题,而是资料、分类、当地法规理解偏差。本文从实操维度梳理泰国医疗器械认证核心难点,为出海企业提供参考。
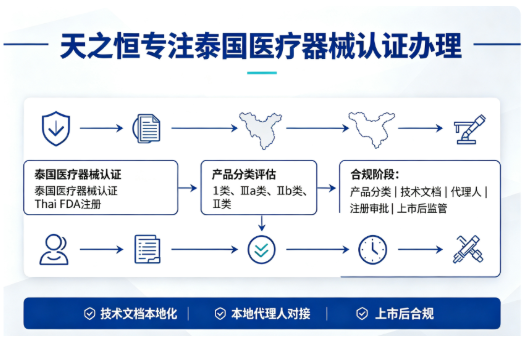
第一大难点:医疗器械分类判定容易出错。泰国 Thai FDA 按照风险等级将器械分为 Ⅰ、Ⅱa、Ⅱb、Ⅲ 类,分类规则参考 GHTF 框架,但部分产品判定标准和中国、欧盟 CE 并不完全等同。同一产品,国内划分为二类,在泰国可能升级为 Ⅱb 甚至 Ⅲ 类,风险等级一旦误判,直接导致申报资料全部返工。很多企业直接照搬国内注册分类做申报,提交后被 Thai FDA 退回重新判定,拉长 3–6 个月周期。尤其是耗材类、微创介入器械、检测试剂盒,分类争议高发,建议申报前提前委托当地持证代理人做预分类评估。
第二大难点:技术文档不满足泰国本地化要求。不少企业直接使用 CE 或国内注册资料翻译提交,这是最常见的踩坑点。Thai FDA 不单纯接受英文翻译件,部分资料要求泰语版本或泰语摘要;风险管理文件、临床评价资料需贴合泰国当地临床使用场景,不能直接套用欧美临床数据。如果采用等同器械比对路径,需要充分论证等同器械在泰国市场的上市情况,仅靠海外上市证书不足以支撑。另外,产品标签、说明书必须包含泰文,标签排版、警示语、储存条件都有强制规范,说明书遗漏泰文版本会直接不予受理。
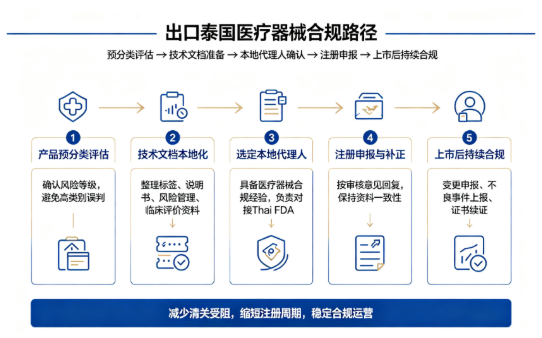
第三大难点:当地持证代理人与进口商资质约束。泰国法规要求境外企业必须指定泰国本地持证代理人,不能直接以海外公司名义申报注册。代理人需要承担法规对接、资料递交、后续变更申报、市场不良事件上报等责任。部分企业选择低价代理机构,机构缺乏医疗器械合规经验,对 Thai FDA 补正回复不熟悉,出现回复不及时、答非所问,审核周期大幅延长。同时,进口商资质需要和注册主体匹配,注册证持有人与进口商信息不一致,货物到港后会面临清关受阻。
第四大难点:变更申报、不良事件与上市后监管持续合规。很多企业认为拿到注册证就完成全部合规,忽略泰国上市后义务。产品设计变更、原材料变更、包装变更,均需要提前向 Thai FDA 提交变更申请,不能直接出口。上市后不良事件要按规定时限上报,注册证也有有效期,到期前需要提前启动续证。部分出口企业只关注注册拿证,没有建立持续合规台账,出现证书过期、变更未申报,产品被勒令暂停进口。
第五大难点:样品检验与本地核查风险。高风险 Ⅱb、Ⅲ 类器械,Thai FDA 可要求补充本地实验室检测,或安排现场 GMP 核查。企业若质量管理体系文件未按泰国法规调整,会在核查环节发现缺陷项。国内 ISO13485 证书可以作为支撑,但不代表直接豁免审核,体系文件、记录表单需要适配泰国监管审查要求。
总结来看,泰国医疗器械认证卡壳,根源大多是前期评估不足、资料本地化缺失,而非产品本身质量缺陷。企业出海泰国,优先完成产品预分类,提前规划技术文档本地化,筛选专业本地代理人,同步规划上市后持续合规,才能减少反复补正,缩短注册周期,降低出口受阻风险。
免责声明:本文观点仅供医疗器械行业参考,不作为任何决策依据,医疗器械企业在选择医疗器械CRO时,需结合自身产品注册要求、临床前研究需求、地域布局等因素综合判断。
文章来源: 医疗器械合规行业观察;内容 AI 辅助生成,由天之恒运营人员整理。
(责任编辑:晓峰)







 客服1